Una explicación clara, en español, para familias que acaban de escuchar este nombre por primera vez — y para cualquiera que quiera entenderlo de verdad.
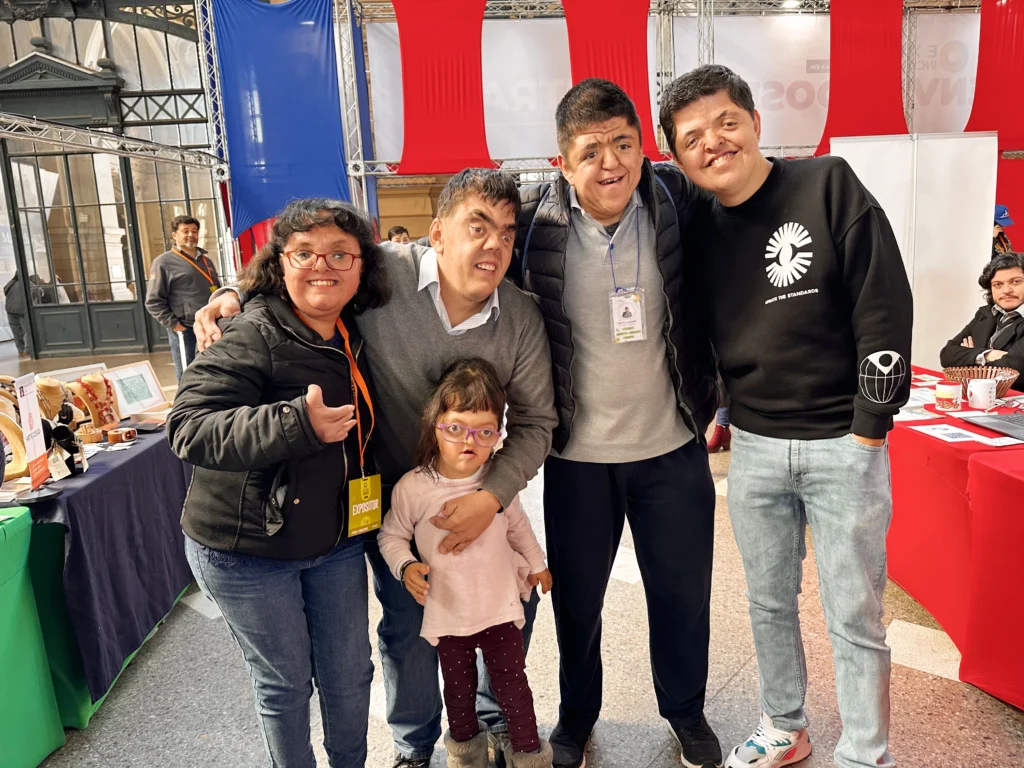
El síndrome de Apert es una condición genética poco frecuente que está presente desde el nacimiento. Ocurre debido a una alteración en un gen llamado FGFR2, el cual participa en el crecimiento y desarrollo de los huesos durante el embarazo.
Esta condición afecta principalmente el desarrollo del cráneo, la cara, las manos y, en algunos casos, los pies. En la literatura médica también se le conoce como acrocefalosindactilia tipo I.
Cada persona con síndrome de Apert es diferente. Algunas pueden requerir más tratamientos médicos que otras, pero todas tienen capacidades, sueños y proyectos de vida que pueden desarrollar con el acompañamiento adecuado.
Frecuencia. Se estima que el síndrome de Apert afecta a 1 de cada 65.000 a 88.000 recién nacidos en el mundo. Por eso se clasifica como una condición poco frecuente o enfermedad huérfana, categoría reconocida en Colombia por la Ley 1392 de 2010.
El gen FGFR2 da instrucciones para producir una proteína que regula cómo crecen y se fusionan los huesos. Cuando ese gen presenta una alteración, la señal se vuelve excesiva y algunos huesos —los del cráneo, las manos y los pies— se unen antes de tiempo.
El síndrome de Apert se transmite con un patrón autosómico dominante, pero en la gran mayoría de los casos la alteración ocurre de manera espontánea: aparece por primera vez en esa persona y no venía de la mamá ni del papá.
Conviene decirlo con claridad, porque muchas familias cargan una culpa que no les corresponde.
El síndrome de Apert no es una enfermedad contagiosa ni aparece por algo que los padres hayan hecho durante el embarazo. No lo causan alimentos, sustos, medicamentos comunes, emociones ni descuidos.
La forma en que se manifiesta varía mucho de una persona a otra. Estas son las características que la literatura médica describe con más frecuencia:
Ninguna persona presenta todas estas características al mismo tiempo ni con la misma intensidad. Comparar a un niño con otro suele hacer más daño que bien.
En muchos casos el diagnóstico se sospecha al nacer, por las características del cráneo y de las manos. La confirmación la da el estudio genético, que identifica la alteración en el gen FGFR2.
También es posible sospecharlo durante el embarazo, a través de ecografías de detalle y estudios genéticos prenatales. Esa decisión la orienta el equipo de genética y ginecología.
Pedir una cita con genética es uno de los primeros pasos útiles: ordena todo lo que viene después y permite un asesoramiento genético para la familia.
No existe un tratamiento que modifique el gen. Lo que sí existe —y funciona— es un acompañamiento médico integral a lo largo de la vida, que suele incluir:
Las cirugías no son estéticas. Las craneales buscan permitir el crecimiento del cerebro; las de mano buscan función e independencia. Son intervenciones funcionales, y así deben sustentarse ante el sistema de salud.
Cuántas cirugías se necesitan y en qué momento es algo que define el equipo interdisciplinario caso por caso. Conoce las especialidades que intervienen.
No lo es. Es una condición genética presente desde antes de nacer. Ningún tipo de contacto la transmite. Este mito es el que más aísla socialmente a niñas y niños en el colegio.
No. La alteración del gen FGFR2 ocurre de manera espontánea en la mayoría de los casos. No la causan alimentos, emociones, sustos ni descuidos.
No. La variabilidad es enorme en necesidades médicas, desarrollo y autonomía. Dos personas con el mismo diagnóstico pueden tener recorridos muy distintos.
Con seguimiento médico adecuado, acceso a terapias y una familia que acompañe el proceso, las personas con síndrome de Apert pueden estudiar, trabajar, viajar, formar relaciones y participar activamente en la sociedad.
No. Las de cráneo buscan permitir el crecimiento cerebral y controlar la presión intracraneal; las de mano buscan función e independencia. Son intervenciones funcionales.
El patrón de herencia es autosómico dominante, pero la enorme mayoría de los casos surgen por una mutación nueva y espontánea. Un asesoramiento genético permite entender el riesgo en cada familia concreta.
Por ser una condición poco frecuente, muchas familias colombianas reciben el diagnóstico sin conocer a nadie más en su misma situación, y a veces sin que el personal de salud de su municipio haya atendido un caso antes.
Las condiciones poco frecuentes están reconocidas en Colombia como enfermedades huérfanas mediante la Ley 1392 de 2010 y su desarrollo normativo posterior, que establece medidas para su atención y para el registro de pacientes. Conocer ese marco cambia por completo la forma en que una familia gestiona el proceso.
Aviso. Esta página tiene fines informativos y educativos. No reemplaza la consulta, el diagnóstico ni el tratamiento con profesionales de la salud. Fuente de referencia sobre causas y frecuencia: MedlinePlus Genetics — Apert syndrome, Biblioteca Nacional de Medicina de Estados Unidos.